与陆生动物相比,鱼类对碳水化合物的利用能力相对有限,葡萄糖清除速率缓慢,因而普遍表现出一定程度的葡萄糖不耐受;在人类中,高血糖同样是代谢综合征及相关代谢性疾病的重要特征。过量肝脏葡萄糖生成(Hepatic glucose production, HGP)是高血糖的主要驱动因素。转录因子叉头框蛋白O1(Forkhead box protein O1, FoxO1)可通过激活糖异生基因促进HGP,长期以来一直是降糖干预的重要候选靶点。然而,抑制肝脏FoxO1降低血糖,是否也可能带来“降糖之外”的代谢代价?FoxO1并非仅调控肝脏糖代谢,同时参与脂质合成及脂质代谢稳态。抑制肝脏FoxO1虽然能够降低HGP,但也可能引起脂质生成增强、脂质沉积以及脂质代谢物向外周组织输出增加,进而影响机体代谢稳态。因此,肝脏FoxO1抑制能否在降低血糖的同时维持β细胞稳态,是亟待解决的关键问题。此前研究虽提示相关风险,但肝脏FoxO1缺失后究竟通过何种肝源性代谢信号影响胰岛β细胞,以及其中是否存在特异性脂质分子介导这一跨器官效应,仍缺乏明确认识。
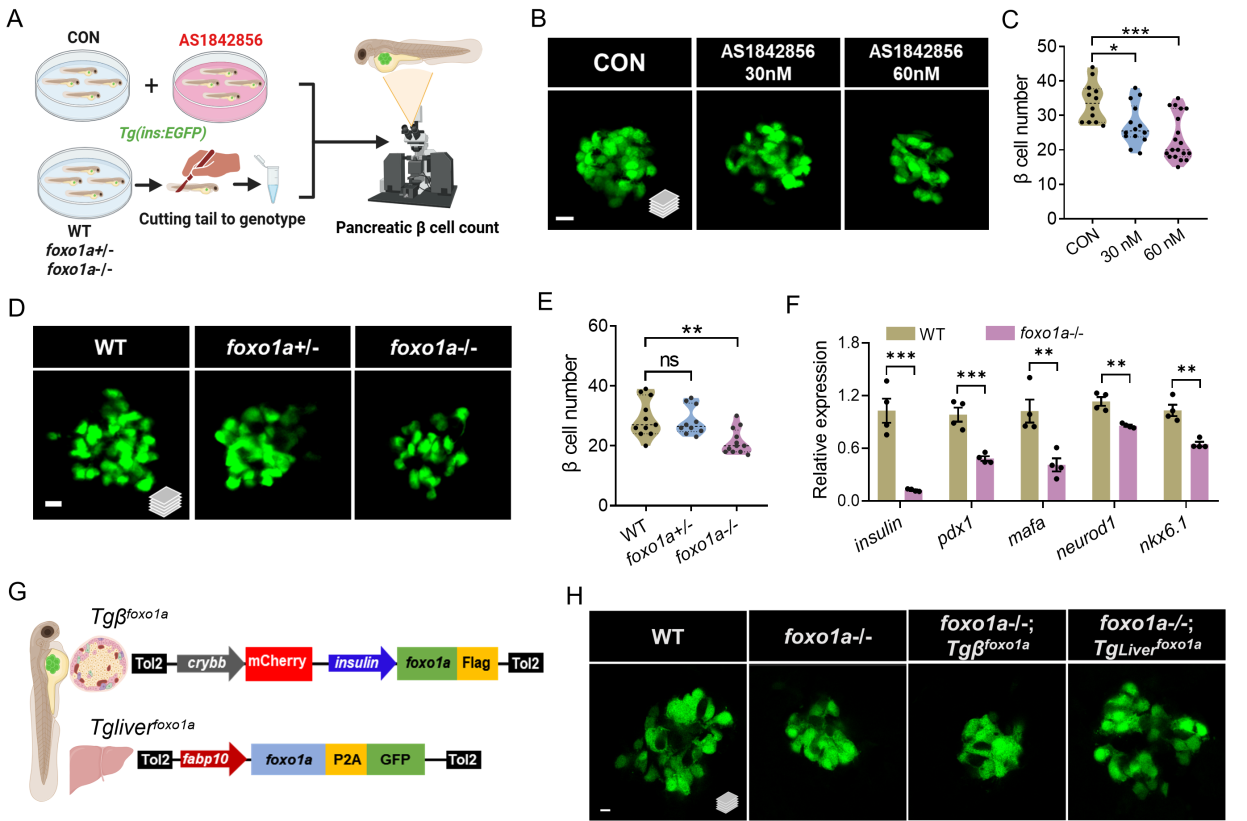
图1:肝脏FoxO1缺失影响胰岛β细胞稳态
近日,中国科学院水生生物研究所解绶启研究员团队利用多种斑马鱼及小鼠模型,揭示了一条由肝脏FoxO1调控、以神经酰胺为关键信号分子、连接肝脏与胰岛β细胞的跨器官信号轴。研究发现,肝脏FoxO1缺失可显著影响胰岛β细胞稳态(图1)。通过脂质组学和药理学分析表明,肝脏FoxO1缺失可导致肝源性C18、C22和C24神经酰胺增加,并通过抑制β细胞中的AKT-mTORC1信号通路促进其凋亡。进一步研究显示,肝脏神经酰胺合酶2/4的转录水平上调是C18/22/24神经酰胺产出增加的主要原因;而FoxO1作为Cers2/4的转录抑制因子发挥作用。因此,该研究揭示了以神经酰胺为关键信号分子的肝脏—胰岛跨器官调控机制,明确了FoxO1调控肝脏神经酰胺代谢并影响β细胞稳态的分子联系(图2)。
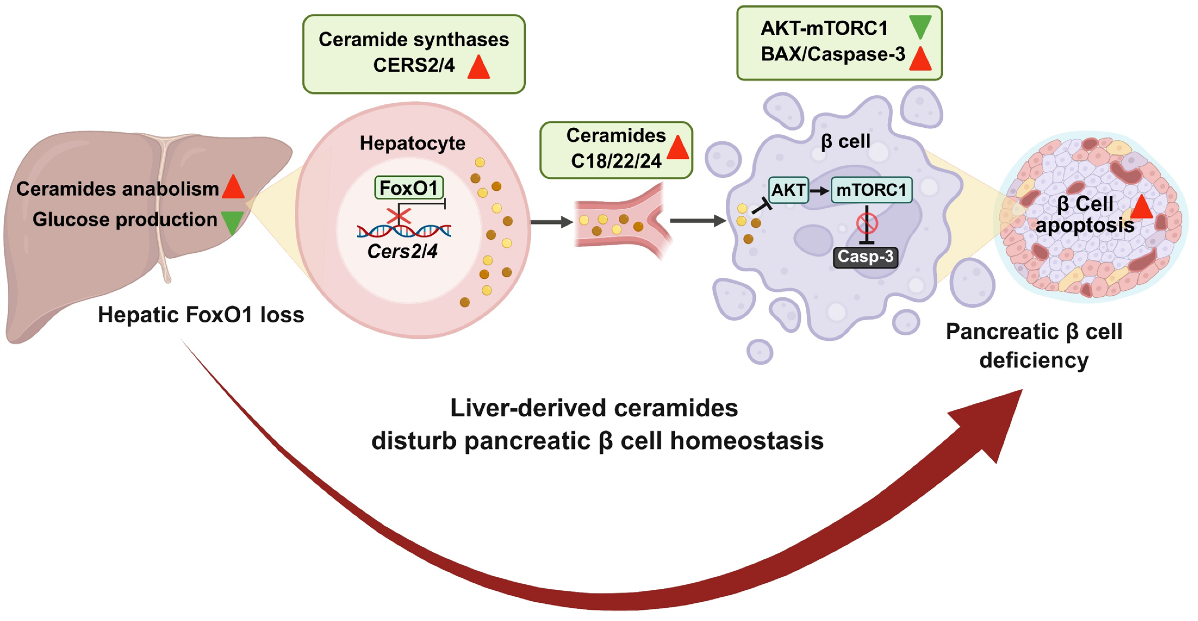
图2:肝脏FoxO1缺失通过肝源性神经酰胺诱导胰岛β细胞凋亡
这项研究提示,靶向肝脏FoxO1降低血糖可能并非单纯的“降糖获益”,其同时存在由肝源性神经酰胺介导的β细胞稳态风险。因此,在针对FoxO1开展降糖干预时,关注并调控神经酰胺的产生及其肝源性输出,可能是保护胰岛β细胞功能的重要环节。对于水产养殖而言,高碳水化合物饲料下鱼类长期处于高血糖和糖代谢负荷状态,靶向肝脏FoxO1改善葡萄糖代谢同样需要关注其对肝脏脂质代谢及胰岛β细胞稳态的潜在影响。这一发现为靶向FoxO1的降血糖策略提供了重要启示,也为水产养殖中高碳水化合物饲料的利用提供了新的理论指导。
该研究成果已于2026年10月1日以“Hepatic FoxO1 loss leads to pancreatic β cell deficiency via liver-derived C18/22/24 ceramides”为题在线发表于Cell Chemical Biology。巩玉龙博士(华中农业大学副研究员)、陆启升博士(中国科学院水生生物研究所特别研究助理)和李雪徽博士(海南大学博士后)为论文共同第一作者,韩冬研究员、解绶启研究员、孙永华研究员和范德堡大学陈文标教授为论文共同通讯作者。该工作得到中国科学院战略性先导科技专项(XDB0730100)、国家重点研发计划(2023YFD2400605)、国家自然科学基金(U21A20266、31972771)等项目的资助。
文章链接:https://www.sciencedirect.com/science/article/pii/S2451945626003302

